

400-820-8531
癌症放放疗防御是临床实践癌症根治的潜在繁杂关键问题,而DNA软组织受伤对答的无效激发,真是癌症上皮细胞密室逃脱2放放疗伤害性、从而导致根治丧失的核心内容主观原因。最为调整淀粉酶基本功能的更重要英译后修饰语,棕榈酰化在DNA软组织受伤对答中的具体实施调整体制,前次一只未被完成指出。
日前,广州大学时附带肿癌医阮徐波创业团队在Oncogene中文核心期刊上先生发表了名为“ZDHHC20-mediated S-palmitoylation of KAP1/TRIM28 promotes DNA damage repair”的的探索句子。第二次辨析出ATM-ZDHHC20-KAP1轴宏观调控DNA挫裂伤对答的氧分子机理,否认ZDHHC20可棕榈酰化遮盖KAP1的C232位点,ATM用磷酸性反应ZDHHC20的S339位点激活开通其酶可溶性。为恶性肿瘤放肺癌晚期化疗增敏查来到了新一代 潜在性靶点。拜谱生物技术为该的探索供应了棕榈酰化遮盖球营养素组学技木服务项目。
探析结果显示
1、ZDHHC20体验DNA挫裂伤的反应(DDR)
为着体现了DNA问题生理反应(DDR)中棕榈酰化的调整管理机制,对23种ZDHHC球蛋白实施了敲除/过表示(图1A),CCK-8、集落转变成、WB探测等实践验证ZDHHC20在DDR中的使用上限(图1B-1I)。免疫检测荧光实践表示,双链断因素物γH2AX焦聚用量取得提高(图1J-1K),原因分析未维修双链断用量取得多,DNA问题维修过程中延迟时间。以下但是表示,ZDHHC20概率在DNA问题回话中切实发挥暗藏的调整使用。
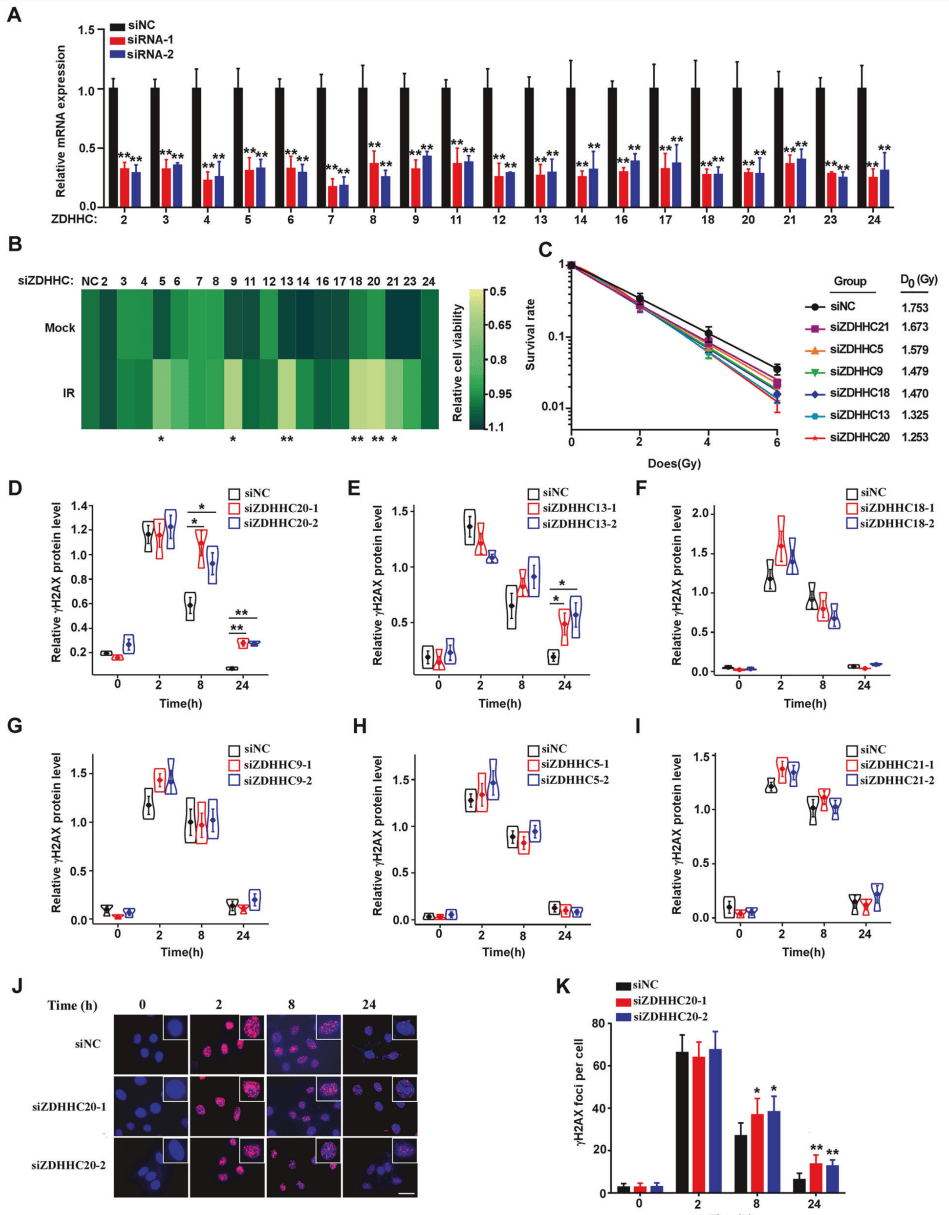
图1 ZDHHC20是最主要的参入DDR的重中之重棕榈酰变更酶之六
2、ZDHHC20监测对放射线的强烈性和DNA挫伤修整
为了能够根本ZDHHC20的功效措施,勾勒Zdhhc20敲除鼠模板,并举行浑身IR办理,察觉敲除鼠的活多久时正相关大于很正常鼠(图2A-2C)。检测的对IR刺激性的肠子上皮,察觉敲除鼠的肠子隐窝分明拉长(图2D)。离体勾勒ZDHHC20敲除体神经生殖细胞膜系(HeLa和U2OS),察觉其活多久率正相关下降(图2E-2F)。裸鼠异种人授模板展示,在IR办理下,ZDHHC20敲除的HeLa体神经生殖细胞膜繁殖波特率正相关下降(图2G-2H),肉瘤克重正相关极大减少(图2I),γH2AX新增(图2J-2L),彗星尾正相关不断增加(图2M-2N)。应用EJ5和DR的U2OS体神经生殖细胞膜系,察觉敲低ZDHHC20会正相关变弱这哪几种体神经生殖细胞膜系的修理学习能力学习能力,证实ZDHHC20应该凭借电磁干扰NHEJ和HR影响到DNA修理学习能力(图2O)。进而说,压制ZDHHC20的体现可在离体和体里提高了牵扯刺激性性,一同压制DNA断裂的修理学习能力。

图2 ZDHHC20干预对放射学的灵敏性和DNA挫伤修复能力
3、ZDHHC20使得脱色质重新塑造要素KAP1的棕榈酰化
为了确定ZDHHC20的下游靶蛋白,对WT和ZDHHC20敲除的HeLa细胞进行棕榈酰化突显蛋白质组检测,结合Co-IP分析,确定6种可能受ZDHHC20调控的下游靶蛋白。通过文献调研和Co-IP证实,ZDHHC20与染料质再造指数KAP1存在互作,且会因离子辐射(IR)而增强(图3B-3F)。免疫荧光显示,ZDHHC20蛋白与KAP1在细胞核中共定位(图3G)。
棕榈酰化核胆固醇组取决于,ZDHHC20敲除后KAP1的棕榈酰化标准可观调低(图3H)。ABE有内似的然而,KAP1可出现棕榈酰化且得到IR的进这一步引导(图3I),ZDHHC20敲除后KAP1的棕榈酰化标准调低(图3J)。位点浅析界面显示,KAP1的232位半胱氨酸可出现棕榈酰化(图3K),点突变的之后发现其棕榈酰化标准可观调低(图3L)。
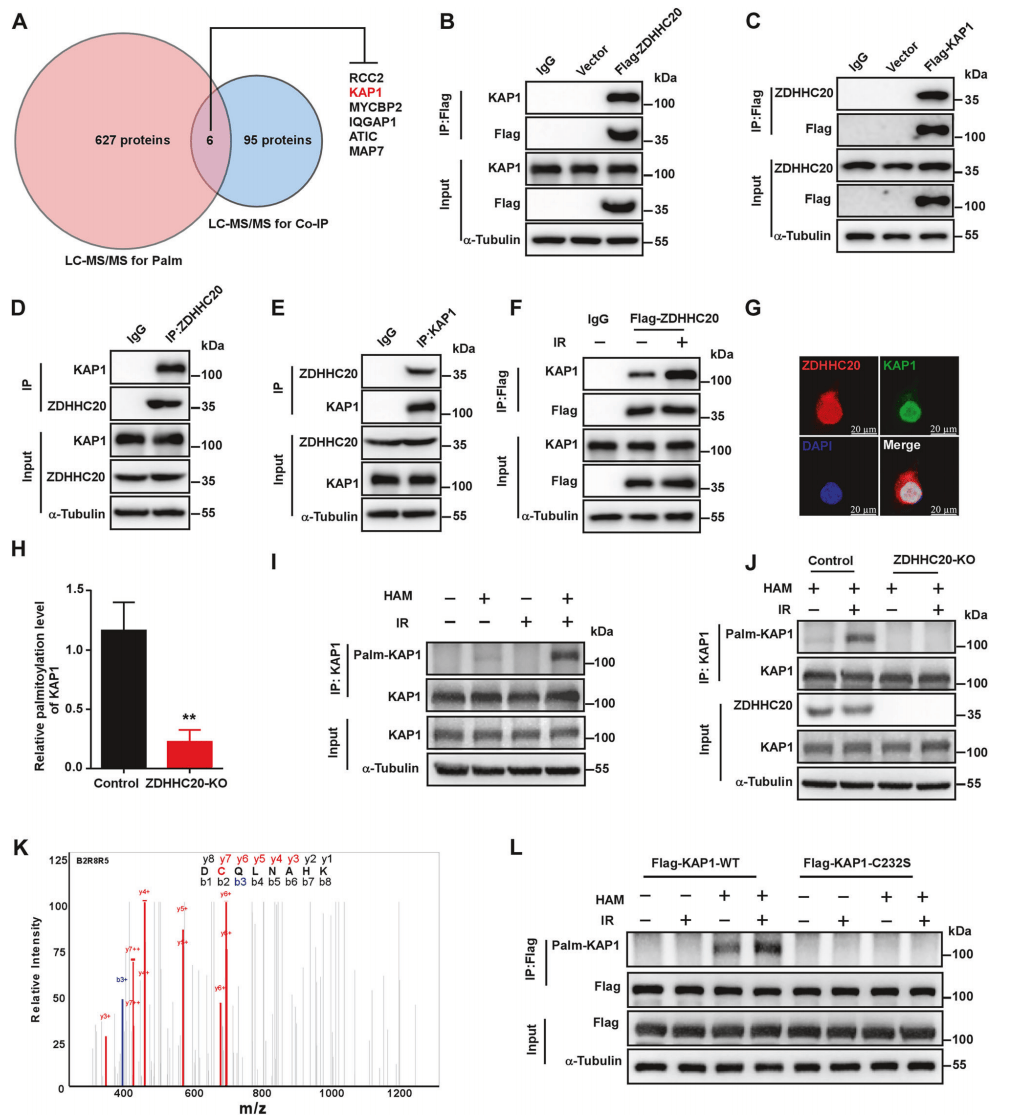
图3 ZDHHC20有助于KAP1的棕榈酰化
4、ZDHHC20对DDR中KAP1的模块至关根本
来源于事先研究探讨最终,推算棕榈酰化机会会不良影响力磷碱化KAP1与脱色质的切合。細胞级别划分区分测试单位证明,ZDHHC20敲除和C232S点变异率細胞中的p-KAP1在脱色质上的精准定位减轻(图4A-4B)。成了进步查证不良影响力KAP1与脱色质的切合,采用ChIP-qPCR挖掘,C232S点变异率細胞中KAP1在靶人类基因加载子的生物富集相关性减轻(图4C-4D)。敲除和点变异率都相关性减弱IR诱导型的脱色质松软标准物Sat2和α-sat的体现(图4E-4H),脱色质可及性降低了(图4I-4J)。ATAC-seq具体分析显示,DDR当天C232S点变异率細胞的发展脱色质区域性相关性减轻(图4K)。就此显示,ZDHHC20介导的KAP2棕榈酰化对其脱色质再造工作至关重点 凡此种种,ZDHHC20敲除细胞系中DNA磨损修复能力蛋白质BRCA1和53BP1向DNA磨损位点的募集为显著下降(图4L-4M),在印染质上的固定下降(图4N)。就此表明,ZDHHC20相对KAP1在DNA磨损用处(DDR)中的用处都是可或缺的。
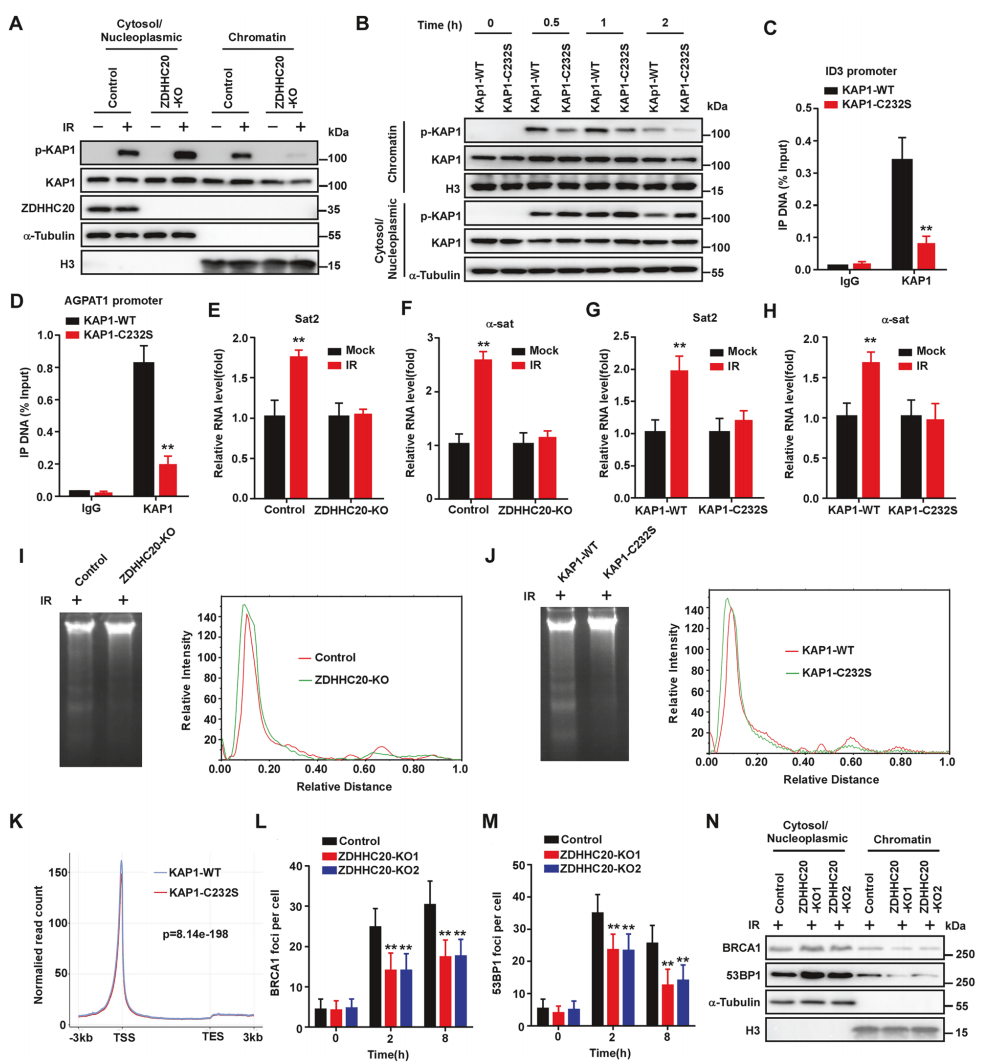
图4 ZDHHC20的异常削减了KAP1在DDR中的调整效应
5、ZDHHC20介导的KAP1 C232位的棕榈酰化是DNA伤害处理所有必要的
相较于较合适淋巴癌症受损癌细胞膜,C232S点变动淋巴癌症受损癌细胞膜的DNA伤到处理性能性能特殊减低(图5A-5E)。并且敲除ZDHHC20则可去除一组淋巴癌症受损癌细胞膜在DNA处理性能性能上的差距(图5F-5H)。再者, C232S点变动淋巴癌症受损癌细胞膜表現出比较高的光辐射铭非理性(图5I)。裸鼠异种抑制性三维模型屏幕上显示,C232S点变动的淋巴癌症成长进程特殊减慢,淋巴癌症重量体积看不出减小(图5J-5L)。
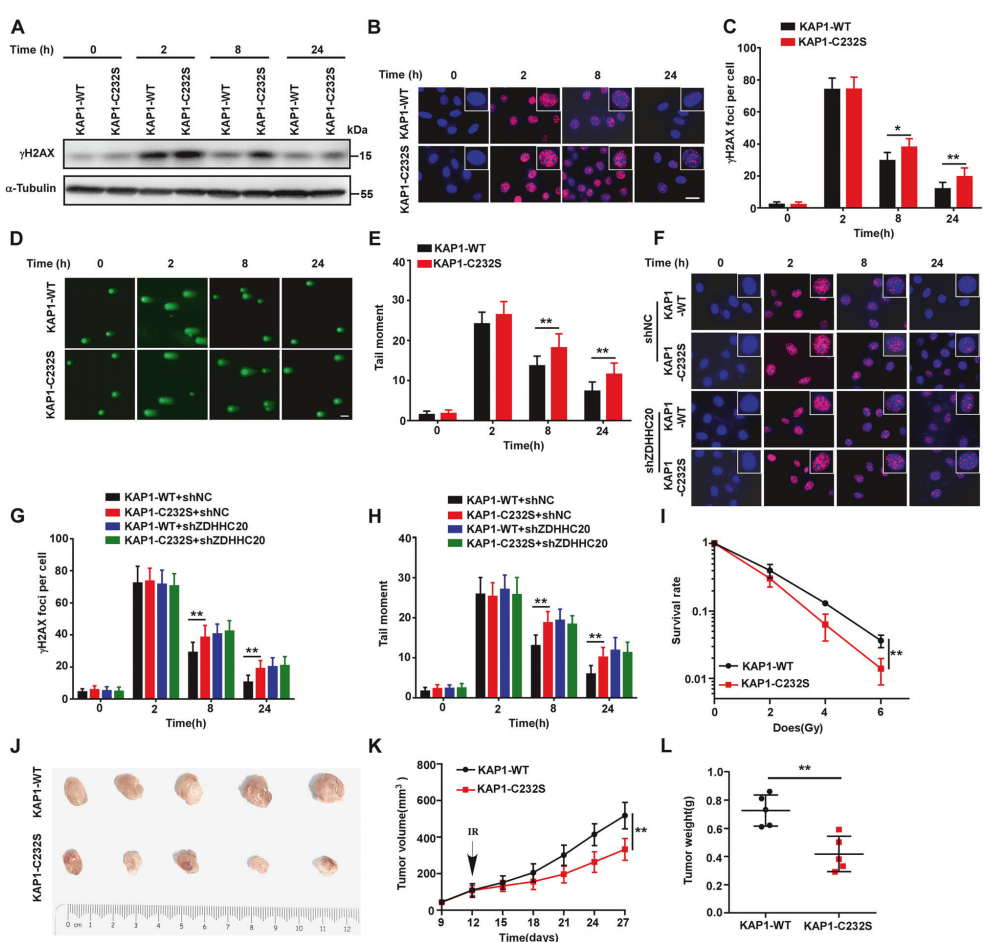
图5 KAP1 C232S诱发肺部肿瘤细胞核的DNA受伤牙齿修复瑕疵
6、ZDHHC20介导的KAP1棕榈酰化信任于ATM
有分析表明ZDHHC20是激酶ATM的磷过酸底物,且339位的丝氨酸应该是被ATM磷过酸的位点,须要进几步科学探究ATM对ZDHHC20介导的棕榈酰化的调节效用。先是,按照Co-IP表明ZDHHC20可与ATM紧密联系(图6A-6C),磷过酸特喜欢的人抗原判断表明ZDHHC20具有磷过酸,且IR办理后,磷过酸标准取得增高(图6D)。 点突变率ZDHHC20 S339A,得知其磷过酸情况相关系数降底(图6E),且控制其与KAP1的互作(图6K),降低KAP1的棕榈酰化(图6M)。敲低ATM或按照Ku55933控制ATM几丁质酶,都能相关系数控制ZDHHC20的磷过酸(图6F-6G),并降低其与KAP1的互作(图6I-J),控制KAP1的棕榈酰化(图6L),p-KAP1与着色质的综合相关系数避免(图6N)。ATM可活性聊天地辨别ZDHHC20的SQ基序,该基序在两个外来物种中拥有繁衍传统性(图6H)。所以原因分析,DDR整个过程中ZDHHC20介导的KAP1棕榈酰化依赖关系于ATM。
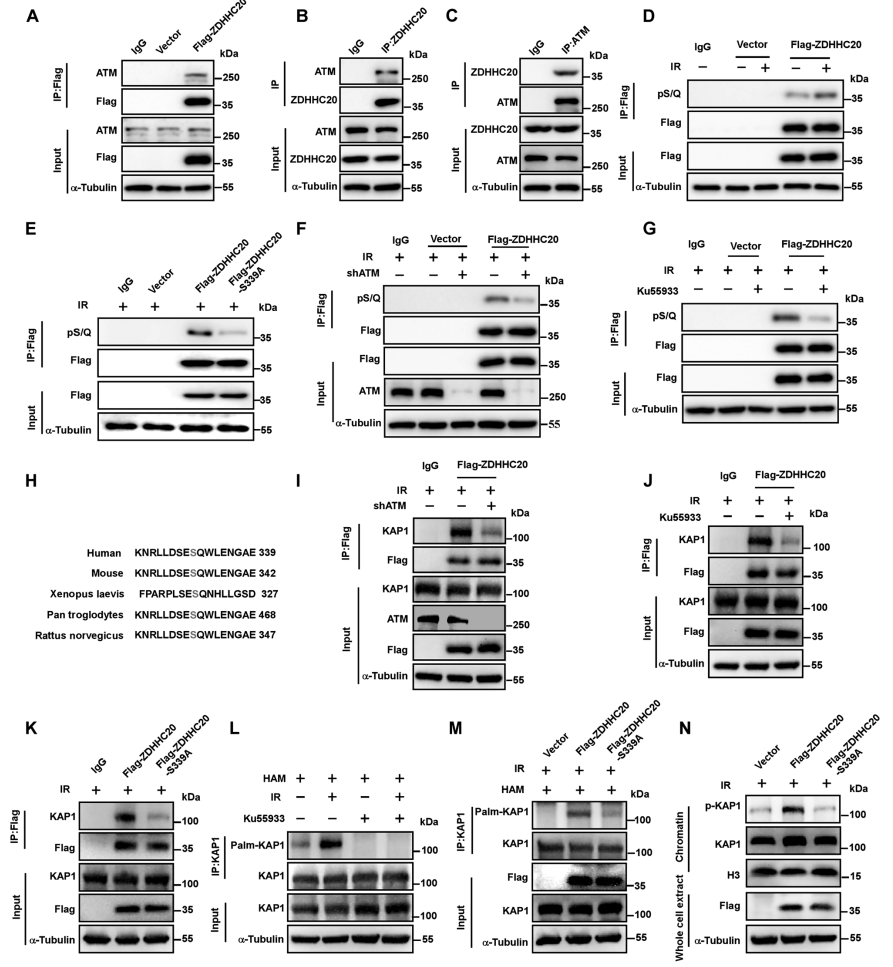
图6 ZDHHC20介导的KAP1棕榈酰化根据于ATM
7、ZDHHC20在S339位点的磷过酸是DNA损害修复能力所必需品的
以便进两步认定ZDHHC20的 S339位点的磷硝化功效在DDR中的功效,将连有flag的WT和点变化S339A ZDHHC20回补到ZDHHC20敲除的HeLa组织组织体内部中(图7A),察觉点变化组织组织体内部的DNA损害消除力量显著性削减(图7B-7F)。将点变化S339A ZDHHC20回补到U2OS的两类组织组织体内部系,察觉点变化组织组织体内部的非同源最末端联接(NHEJ)和同源重新组合(HR)的消除抗逆性均削减(图7G-7H)。于此,点变化组织组织体内部对放射性的脆弱性增添(图7I)。产生显示,S339位点的ZDHHC20磷硝化功效在DDR中起着根本功效。
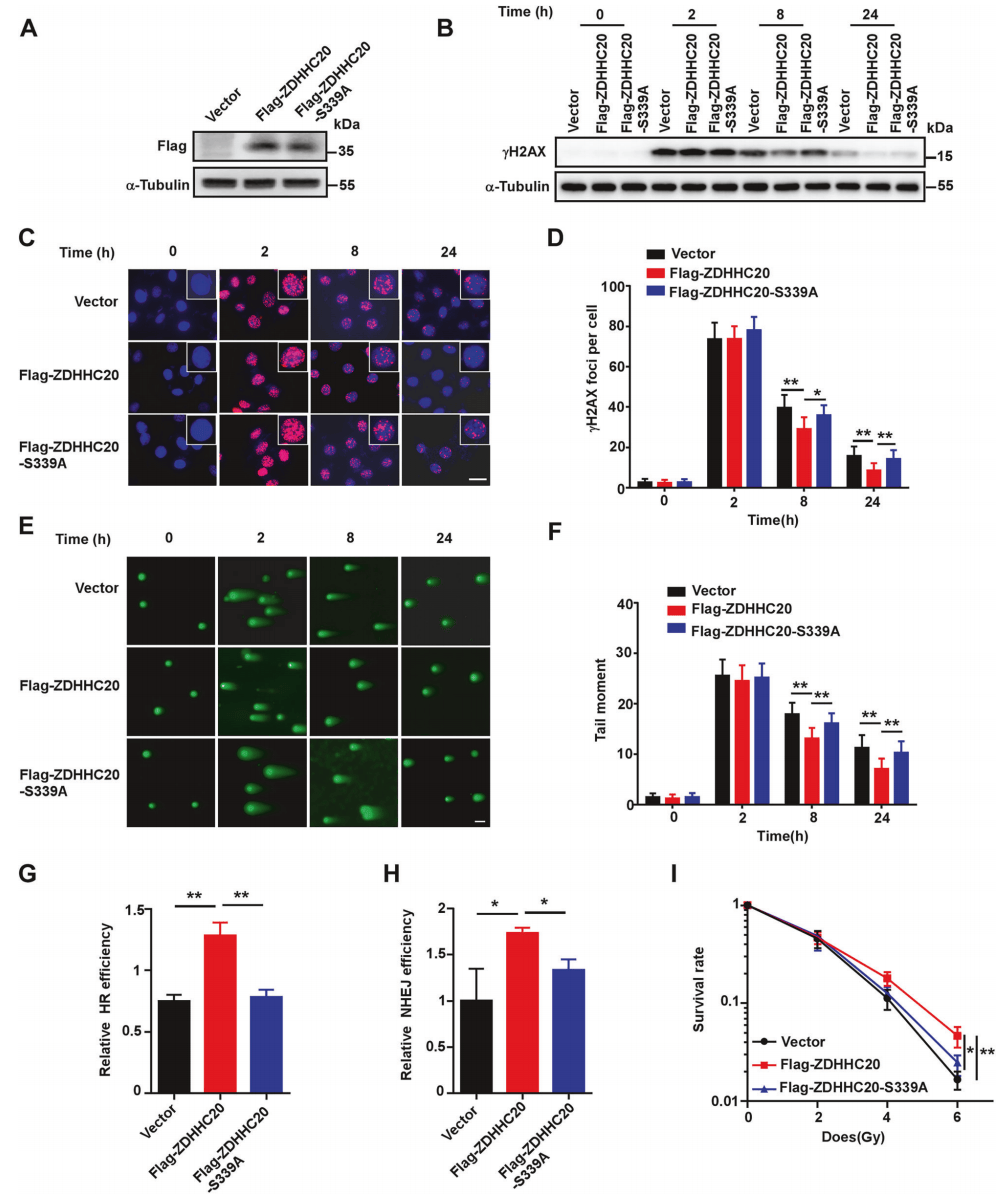
图7 ZDHHC20 S339A突变的压制DNA拉伤牙齿修复并增强癌症体细胞的放射性强烈性
新闻稿件工作小结
本探析能够 上皮细胞使用实验、人类基因敲除小鼠及异种囊胚移植瘤仿真模型,切合棕榈酰化遮盖蛋白酶质组学等技术工艺表明,ZDHHC20 是房产管控 DNA 损坏回复的核心内容棕榈酰基传递酶。就品牌进入校园市场机能一般来说,KAP1是ZDHHC20的房产管控底物,在其 C232 位点使用棕榈酰化遮盖,并怎强磷碱化 KAP1 与刺绣质的切合。品牌进入校园市场房产管控数字信号研究性学习感觉,DNA损坏引诱ATM激酶在ZDHHC20的S339位点发生的磷碱化遮盖,该遮盖能上升 KAP1 的棕榈酰化横向(图8)。
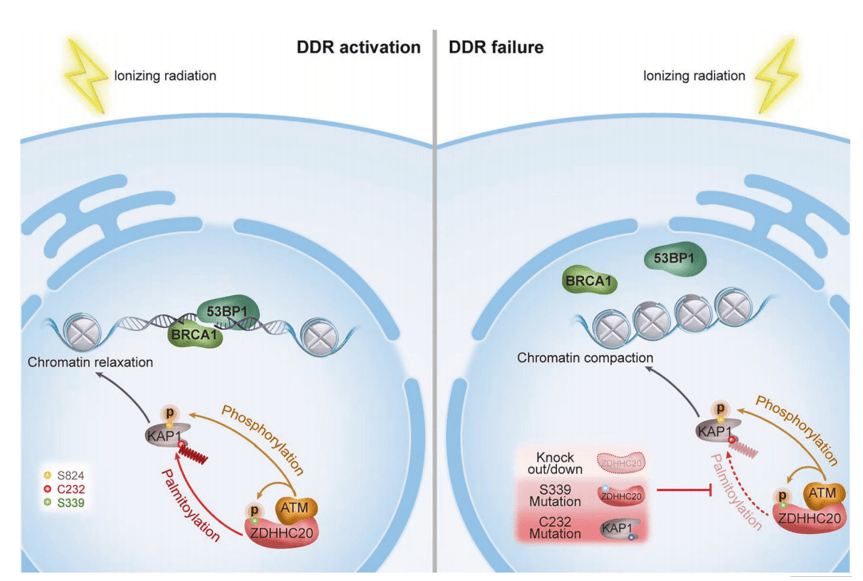
图8 反应系统图
拜谱个人心得体会
棕榈酰化是关键性的脂质化修饰语结构类型,大部分引发在半胱氨酸残基上。棕榈酰化淡化最沉要的特点是激发可通过核球蛋白与膜的亲和性,而房产调控核球胆固醇的定位手机与特点。
拜谱最为全国更优的几组学的服务集团,可展示基因遗传组、转录组、血清组、翻泽后突显组、新陈代谢组等几组学提供服务。需紧紧围绕半胱氨酸硫化保存遮盖,拜谱生物的技术可提供数据品牌推进改革、的技术组织体制成熟完善的腐蚀修复遮盖系列表品牌,其中包括棕榈酰化、亚硝基化、谷胱甘肽化、硫巯基化、次磺碱化、total氧化的重现、解离巯基,助推一系统内容刊发,积累更多了丰富多彩的大型项目游戏经验,迎接我们咨询服务,抓取专享棕榈酰化实验设计方案与技术水平资源!
符合论文论文参考文献 Liu Z, Wang H, Han Y, Chen Y, Wang Y, Zhang S, Mo Y, Wang C, Xiao M, Xu B. ZDHHC20-mediated S-palmitoylation of KAP1/TRIM28 promotes DNA damage repair. Oncogene. 2025 Dec;44(46):4533-4548. doi: 10.1038/s41388-025-03604-9. Epub 2025 Oct 18.


 目光公从号


 关注公众号点点书


